

El síndrome de Stickler es una enfermedad hereditaria del tejido conectivo con afectación variable a nivel ocular, auditivo y musculoesquelético. Sus manifestaciones multiorgánicas hacen necesario su conocimiento por diversos especialistas. Presentamos una serie de casos que ilustran la variabilidad clínica y la presencia de variantes genéticas no descritas.
MétodosEstudio observacional descriptivo de pacientes con diagnóstico clínico y genético de síndrome de Stickler evaluados en un entorno hospitalario especializado. Se analizaron las manifestaciones clínicas y las variantes genéticas identificadas, así como la variabilidad fenotípica intra e interfamiliar en los casos con variantes compartidas.
ResultadosLa cohorte incluyó 18 pacientes con variantes patogénicas o probablemente patogénicas en heterocigosis en el gen COL2A1. Se identificaron seis variantes, cinco de ellas no descritas previamente en otros pacientes. Las manifestaciones oftalmológicas fueron las más frecuentes, destacando la miopía y el desprendimiento de retina (67%), seguidas de la hipoacusia (44%) y la artrosis precoz (44%). Las manifestaciones oculares fueron, además, las de aparición más temprana. El análisis intrafamiliar mostró una relativa homogeneidad fenotípica entre individuos portadores de la misma mutación, mientras que se observaron diferencias relevantes entre familias, sugiriendo perfiles clínicos diferenciados según el tipo de variante genética.
ConclusionesEsta serie confirma la elevada heterogeneidad clínica del síndrome de Stickler y aporta nuevas variantes en COL2A1. Los hallazgos apoyan la existencia de una relación genotipo-fenotipo parcial, que puede orientar el seguimiento clínico y la estratificación del riesgo, especialmente en el ámbito oftalmológico.
Stickler syndrome is a hereditary connective tissue disease with variable eye, auditory and musculoskeletal involvement. Its multi-organ manifestations require various specialists to be aware of it. We present a case series illustrating clinical variability and the presence of undescribed genetic variants.
MethodsDescriptive observational study of patients with clinical and genetic diagnosis of Stickler syndrome evaluated in a specialized hospital setting. Clinical manifestations and identified genetic variants were analyzed, as well as intra- and inter-familial variability in cases with shared mutations.
ResultsThe cohort comprised 18 patients carrying pathogenic or likely pathogenic heterozygous variants in the COL2A1 gene. Six distinct variants were identified, five of which have not been reported in other patients. Ophthalmological manifestations were the most prevalent clinical features, with myopia and retinal detachment observed in 67% of patients, followed by hearing loss (44%) and early-onset osteoarthritis (44%). Ocular manifestations exhibited the earliest age at onset. Intrafamilial analyses revealed relative phenotypic homogeneity among individuals harboring the same mutation, whereas marked differences were observed between families, suggesting distinct clinical profiles associated with specific genetic variants.
ConclusionsThis case series confirms the marked clinical heterogeneity of Stickler syndrome and identifies novel disease-causing variants in COL2A1. The findings support the presence of a partial genotype–phenotype correlation, which may inform clinical surveillance and risk stratification, particularly with regard to ophthalmological complications.
El síndrome de Stickler es una enfermedad hereditaria del tejido conectivo descrita por primera vez en 1965 por Stickler et al., quien después describió el espectro clínico1. Los estudios de Francomano et al. y Snead et al. permitieron identificar las variantes deletéreas en el gen COL2A1, que codifica la cadena alfa del colágeno 2, como causantes de la mayoría de los casos2,3. Se trata de una entidad clínicamente heterogénea, con afectación variable de los sistemas ocular, auditivo, musculoesquelético y craneofacial, lo que dificulta su reconocimiento precoz y seguimiento adecuado4–6.
Las manifestaciones del síndrome de Stickler están causadas por anomalías de los colágenos fibrilares. Existen varios subtipos del síndrome. El más frecuente (85% de los casos) es el tipo 1, asociado a variantes patogénicas en el gen COL2A1. El tipo 2 es similar al tipo 1, pero se debe a variantes en el gen COL11A1, que codifica la cadena alfa del colágeno 11. En el tipo 3, debido a variantes en el gen COL11A2, las manifestaciones esqueléticas suelen ser más marcadas. Estos tres tipos muestran una herencia autosómica dominante. Existen otros tipos de síndrome de Stickler con herencia autosómica recesiva, debidos a variantes en los genes que codifican las cadenas del colágeno 9, o a otros genes como LOXL3 o LRP37,8.
La variabilidad fenotípica explica que algunos pacientes solo se diagnostiquen tras presentar complicaciones graves, como el desprendimiento de retina. Hay que tener en cuenta que, dada la afectación multiorgánica, los pacientes pueden acudir a diversos especialistas (oftalmólogos, otorrinolaringólogos, internistas, reumatólogos, traumatólogos, pediatras) en función de las diversas formas de presentación inicial8. Sin embargo, es importante que cualquiera de ellos esté al tanto de esta posibilidad diagnóstica para realizar un diagnóstico preciso que permita prevenir complicaciones potencialmente graves en el paciente que consulta inicialmente y en otros familiares en riesgo. En este contexto, el análisis de series clínicas con confirmación genética resulta especialmente relevante, ya que permite explorar posibles asociaciones genotipo-fenotipo y aportar información útil para la estratificación del riesgo y el seguimiento personalizado.
El objetivo de este estudio es describir las características clínicas de una serie de pacientes con síndrome de Stickler y analizar la relación entre las manifestaciones clínicas y las variantes genéticas identificadas en nuestro entorno.
MétodosSe realizó un estudio observacional retrospectivo que incluyó 18 pacientes con diagnóstico clínico y genético de síndrome de Stickler. Los pacientes se identificaron a través de los registros de las consultas de Oftalmología, ORL y Medicina Interna (enfermedades raras) de los Hospitales Marqués de Valdecilla y Sierrallana de Cantabria. El estudio fue aprobado por el comité de ética (CEICMc, acta 1/2025).
Puesto que no existen criterios diagnósticos bien establecidos, se incluyeron los pacientes que tenían manifestaciones consistentes con el síndrome (alteraciones oftalmológicas como miopía avanzada, alteraciones vítreo-retinianas o cataratas, hipoacusia neurosensorial, dolores esqueléticos o artrosis precoz) y una variante patogénica o probablemente patogénica en los genes que codifican las cadenas de colágeno 2, 9 u 114.
A partir de la información existente en la historia clínica electrónica, se recogieron de forma sistemática las manifestaciones clínicas oftalmológicas, auditivas, musculoesqueléticas y otras comorbilidades relevantes, así como la edad de aparición de aquellas manifestaciones con una prevalencia igual o superior al 20%. Para el análisis de la variabilidad fenotípica intrafamiliar, los pacientes se agruparon por familias que compartían la misma mutación genética.
Los análisis genéticos se llevaron a cabo mediante secuenciación de nueva generación (paneles de genes o exoma dirigido). En el caso de las grandes deleciones, el resultado se confirmó mediante Multiplex Ligation-dependent Probe Amplification (MLPA). La tipificación de las variantes siguió los criterios del American College of Medical Genetics9. Las variables cualitativas se resumen como número y porcentaje, las cuantitativas, como la mediana y el rango intercuartílico.
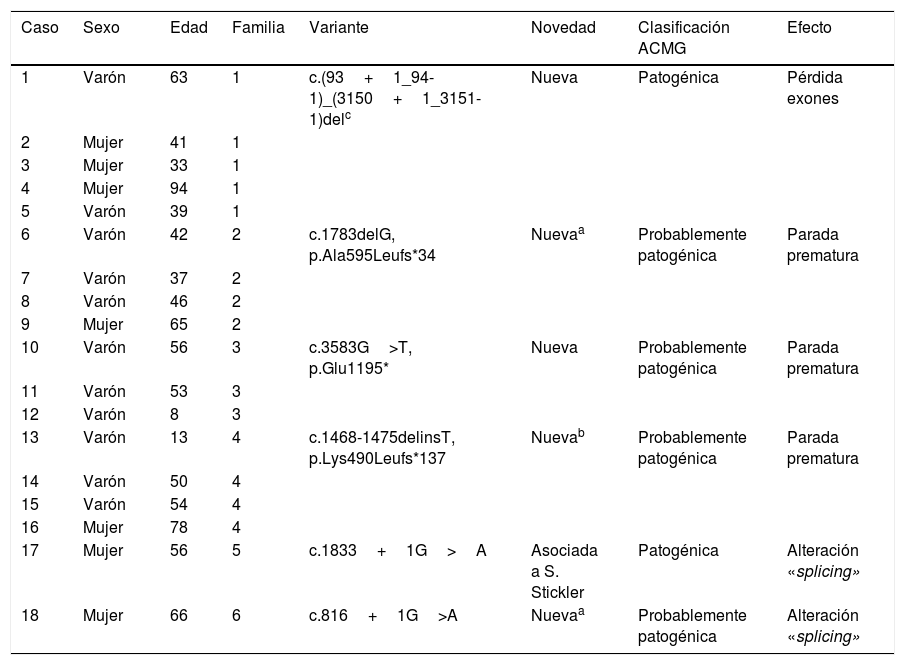
ResultadosCaracterísticas generalesLos 18 pacientes incluidos (11 varones y siete mujeres) tenían una mediana de edad de 51 años en el momento de la revisión de la historia clínica. Todos eran portadores de variantes patogénicas o probablemente patogénicas del gen COL2A1 en heterocigosis. De las seis variantes identificadas, una se había asociado previamente con el síndrome de Stickler, mientras que las cinco restantes no se habían descrito en otros pacientes (tabla 1).
Pacientes con síndrome de Stickler
| Caso | Sexo | Edad | Familia | Variante | Novedad | Clasificación ACMG | Efecto |
|---|---|---|---|---|---|---|---|
| 1 | Varón | 63 | 1 | c.(93+1_94-1)_(3150+1_3151-1)delc | Nueva | Patogénica | Pérdida exones |
| 2 | Mujer | 41 | 1 | ||||
| 3 | Mujer | 33 | 1 | ||||
| 4 | Mujer | 94 | 1 | ||||
| 5 | Varón | 39 | 1 | ||||
| 6 | Varón | 42 | 2 | c.1783delG, p.Ala595Leufs*34 | Nuevaa | Probablemente patogénica | Parada prematura |
| 7 | Varón | 37 | 2 | ||||
| 8 | Varón | 46 | 2 | ||||
| 9 | Mujer | 65 | 2 | ||||
| 10 | Varón | 56 | 3 | c.3583G>T, p.Glu1195* | Nueva | Probablemente patogénica | Parada prematura |
| 11 | Varón | 53 | 3 | ||||
| 12 | Varón | 8 | 3 | ||||
| 13 | Varón | 13 | 4 | c.1468-1475delinsT, p.Lys490Leufs*137 | Nuevab | Probablemente patogénica | Parada prematura |
| 14 | Varón | 50 | 4 | ||||
| 15 | Varón | 54 | 4 | ||||
| 16 | Mujer | 78 | 4 | ||||
| 17 | Mujer | 56 | 5 | c.1833+1G>A | Asociada a S. Stickler | Patogénica | Alteración «splicing» |
| 18 | Mujer | 66 | 6 | c.816+1G>A | Nuevaa | Probablemente patogénica | Alteración «splicing» |
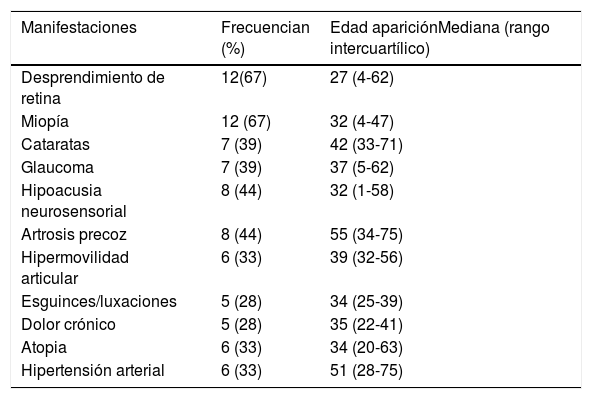
Globalmente, las manifestaciones oftalmológicas fueron las más frecuentes. El desprendimiento de retina y la miopía se observaron en el 67% de los pacientes. La hipoacusia estaba presente en el 44% de los casos, en general de tipo neurosensorial. Las alteraciones auditivas de ocho de estos pacientes se han descrito de manera detallada previamente10,11. Otras manifestaciones frecuentes se reflejan en la tabla 2. En general, las alteraciones oftalmológicas fueron las de aparición a edades más tempranas, mientras las osteoarticulares fueron más tardías (tabla 2) (fig. 1).
Frecuencia y edad de aparición de las principales manifestaciones clínicas en la cohorte estudiada (n=18)
| Manifestaciones | Frecuencian (%) | Edad apariciónMediana (rango intercuartílico) |
|---|---|---|
| Desprendimiento de retina | 12(67) | 27 (4-62) |
| Miopía | 12 (67) | 32 (4-47) |
| Cataratas | 7 (39) | 42 (33-71) |
| Glaucoma | 7 (39) | 37 (5-62) |
| Hipoacusia neurosensorial | 8 (44) | 32 (1-58) |
| Artrosis precoz | 8 (44) | 55 (34-75) |
| Hipermovilidad articular | 6 (33) | 39 (32-56) |
| Esguinces/luxaciones | 5 (28) | 34 (25-39) |
| Dolor crónico | 5 (28) | 35 (22-41) |
| Atopia | 6 (33) | 34 (20-63) |
| Hipertensión arterial | 6 (33) | 51 (28-75) |

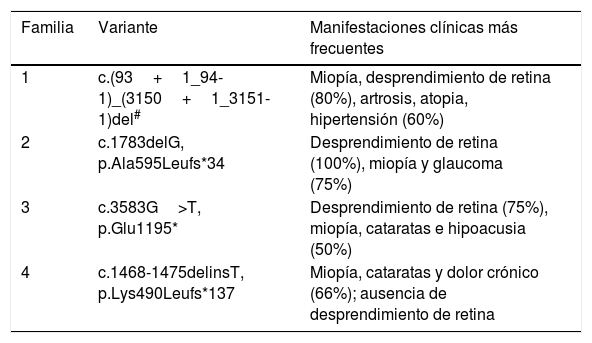
El análisis de las cuatro familias con varios individuos afectos permitió valorar las diferencias en la expresividad de la enfermedad a nivel intra e interfamiliar. Como se indica en la tabla 3, se observó una relativa homogeneidad en las manifestaciones que presentaban los individuos de una misma familia. Sin embargo, hubo diferencias marcadas en la frecuencia de las manifestaciones entre las diversas familias. Como se observa en la figura 2, las familias con variantes que suponían una pérdida de la mayor parte del gen o que inducían un truncamiento muy precoz de la proteína, parecieron tener un cuadro más grave. Por el contrario, en la familia con la mutación c.3583C> T no se documentaron casos de desprendimiento de retina, a pesar de tratarse de una de las manifestaciones más frecuentes en la cohorte global. Estos pacientes presentaron predominantemente miopía, cataratas y dolor crónico, lo que sugiere un perfil clínico diferenciado.
Manifestaciones clínicas predominantes según mutación genética en familias con varios miembros afectos
| Familia | Variante | Manifestaciones clínicas más frecuentes |
|---|---|---|
| 1 | c.(93+1_94-1)_(3150+1_3151-1)del# | Miopía, desprendimiento de retina (80%), artrosis, atopia, hipertensión (60%) |
| 2 | c.1783delG, p.Ala595Leufs*34 | Desprendimiento de retina (100%), miopía y glaucoma (75%) |
| 3 | c.3583G>T, p.Glu1195* | Desprendimiento de retina (75%), miopía, cataratas e hipoacusia (50%) |
| 4 | c.1468-1475delinsT, p.Lys490Leufs*137 | Miopía, cataratas y dolor crónico (66%); ausencia de desprendimiento de retina |

El síndrome de Stickler se asocia a manifestaciones variadas. Entre las de la esfera oftalmológica son características las alteraciones del vítreo, lo que sitúa a los pacientes en alto riesgo de desgarros y desprendimientos de retina. Son también frecuentes la miopía, las cataratas y el glaucoma. Entre las manifestaciones auditivas, la hipoacusia neurosensorial es la más frecuente, aunque a veces se añade un componente de transmisión. Las manifestaciones esqueléticas pueden incluir hipermovilidad articular y displasia espondiloepifisaria con desarrollo prematuro de artrosis, y alteraciones de la columna vertebral (platiespondilia, cifosis, escoliosis). Algunos pacientes presentan anomalías craneofaciales y orofaríngeas, como perfil aplanado de la zona media de la cara, paladar hendido, úvula bífida o micrognatia4,5,12.
En este estudio se describe una serie clínica de pacientes con síndrome de Stickler con confirmación genética, todos ellos portadores de variantes patogénicas o probablemente patogénicas en el gen COL2A1. Es decir, en todos los casos se trataba de un síndrome de Stickler tipo 1. En caso de varios familiares afectos, la transmisión familiar seguía el esperable patrón de herencia autosómica dominante. Los resultados ponen de manifiesto, en primer lugar, la elevada frecuencia de afectación oftalmológica, con predominio de miopía y desprendimiento de retina, así como la aparición precoz de estas manifestaciones, lo que refuerza su papel central en el reconocimiento temprano de la enfermedad8.
Desde el punto de vista clínico, aproximadamente dos tercios de los pacientes presentaron desprendimiento de retina, una de las complicaciones más graves y potencialmente invalidantes del síndrome, en línea con lo descrito en series previas. La hipoacusia neurosensorial y la afectación musculoesquelética, en particular la artrosis precoz y el dolor crónico, fueron también hallazgos frecuentes, confirmando el carácter multisistémico de la enfermedad y la necesidad de un abordaje multidisciplinar.
Aunque todos los pacientes compartían afectación del mismo gen, se observaron diferencias claras entre familias en cuanto a la frecuencia y gravedad de las manifestaciones. Estos hallazgos apoyan la hipótesis de que la heterogeneidad molecular influye, al menos parcialmente, en la expresividad clínica, si bien otros factores genéticos y ambientales probablemente modulan el fenotipo final. En particular, las familias portadoras de variantes que producían deleciones extensas o truncamientos proteicos muy precoces mostraron un fenotipo más grave, con alta frecuencia de desprendimiento de retina. Por el contrario, en una de las familias no se documentaron casos de desprendimientos de retina, a pesar de tratarse de una manifestación muy prevalente en la cohorte global, lo que sugiere que determinadas variantes pueden asociarse a perfiles clínicos diferenciales. Sin embargo, el pequeño número de familias estudiadas y las diferentes edades de los pacientes no permiten establecer conclusiones firmes a este respecto.
Merece la pena señalar que la mayoría de las variantes detectadas en nuestros pacientes suponían una pérdida de exones, bien por deleción del ADN genómico, bien por inducir codones de terminación prematuros. Ello va en línea con el hecho de que las variantes patogénicas del gen COL2A1 asociadas habitualmente al síndrome de Stickler tipo 1 suelen ser cambios que inducen un codón de parada prematura o modifican el marco de lectura, lo que conduce a la degradación del ARN mensajero por el mecanismos de degradación mediada por variantes sin sentido (nonsense-mediated decay [NMD]) y a una haploinsuficiencia de colágeno tipo II. En dos casos de esta serie la variante detectada afectaba potencialmente al procesado del ARN mensajero («splicing»). Ese tipo de variantes genéticas en sitios de splicing o incluso algunas aparentemente silenciosas pueden producir un efecto similar. Por el contrario, las variantes que generan transcritos en fase, como algunas que suponen un cambio de aminoácido en la secuencia proteica (variantes con cambio de sentido o «missense») o alteraciones del splicing con salto de exón, evitan este mecanismo de degradación del ARN. En estos casos, se produce una proteína anómala que se incorpora al trímero de colágeno, ejerciendo un efecto dominante negativo13. Este mecanismo se asocia generalmente a fenotipos más graves que el síndrome de Stickler, como la displasia espondilo-epifisaria congénita y otras displasias esqueléticas14–16. Es decir, el espectro clínico asociado a las variantes en los genes codificantes de los diversos colágenos, y en particular del colágeno 2, es muy diverso, dependiendo del tipo de variante del que se trate. En todo caso, es de resaltar que las grandes deleciones, como la encontrada en la familia 1 de esta serie, son muy infrecuentes como causa del síndrome de Stickler y suponen menos del 5% de los casos14,17,18.
El análisis intrafamiliar mostró una relativa homogeneidad clínica entre individuos portadores de una misma variante, lo que apoya la utilidad del estudio genético no solo para confirmar el diagnóstico, sino también para orientar el seguimiento y el consejo genético en familiares asintomáticos o paucisintomáticos.
Nuestros resultados son concordantes con estudios internacionales que identifican a COL2A1 como el gen más frecuentemente implicado y destacan la elevada prevalencia de afectación ocular. Por ejemplo, en una serie francesa recientemente publicada, se encontró que el 91% de los pacientes tenían manifestaciones oftalmológicas (78% miopía, 50% desprendimiento de retina), 58% presentaban hipermovilidad articular y 28% artrosis precoz19. Entre las principales fortalezas del estudio destacan la confirmación genética de todos los casos incluidos, la descripción detallada de las manifestaciones clínicas y el análisis específico por familias, que permite explorar la expresividad asociada a variantes concretas. Asimismo, la identificación de variantes no descritas previamente amplía el espectro mutacional del síndrome de Stickler.
No obstante, el estudio presenta algunas limitaciones. Se trata de una serie de pacientes en una comunidad autónoma con un tamaño muestral limitado, lo que condiciona la generalización de los resultados y la posibilidad de establecer asociaciones genotipo-fenotipo concluyentes. Además, el diseño observacional y retrospectivo puede haber infraestimado algunas manifestaciones clínicas. Por otro lado, hay que tener en cuenta que algunas manifestaciones, como las musculoesqueléticas, tienden a aparecer a edades más tardías que otras, como las oftalmológicas. Por tanto, cabe la posibilidad de que algunos pacientes desarrollen en el futuro dichas alteraciones, lo que supondría una mayor frecuencia global de las mismas.
El dolor crónico es una manifestación frecuente en estos pacientes. Se ha solido atribuir a la degradación del cartílago articular y otras estructuras esqueléticas. Sin embargo, es posible que su origen sea más complejo y estén implicados también mecanismos neurógenos e inflamatorios, como se está empezando a describir en otras alteraciones hereditarias del tejido conectivo20–24. Asimismo, es posible especular que la alta frecuencia de atopia e hipertensión pueda no ser simplemente una asociación casual, sino la consecuencia de disfunciones sutiles inducidas por las alteraciones de la matriz extracelular.
Aunque existen algunos casos raros con herencia recesiva (debidos a variantes patogénicas en genes como los que codifican las cadenas del colágeno 9 o LOXL3)25, la mayor parte de los casos de síndrome de Stickler tienen una herencia dominante y su penetrancia es casi completa. Por eso, tras el diagnóstico de un paciente, es críticamente importante el cribado en cascada de los familiares, tanto niños como adultos, a fin de detectar portadores y prevenir complicaciones, especialmente los desprendimientos de retina.
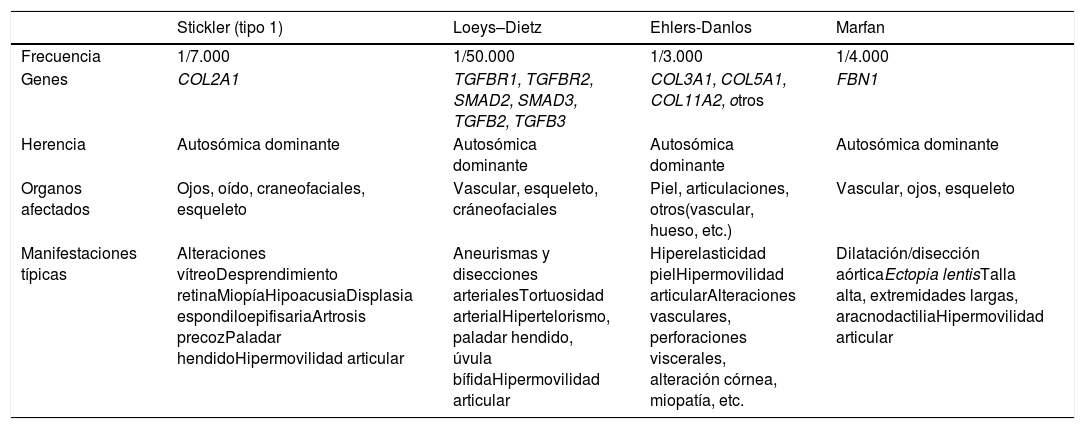
El diagnóstico de síndrome de Stickler debe considerarse, en niños o adultos, que presentan (en la actualidad o en sus antecedentes) desprendimiento de retina en edades tempranas, desprendimiento de retina o miopía asociados a hipoacusia o alteraciones velopalatinas (secuencia de Pierre-Robin), hipermovilidad articular asociada a alteraciones oculares o auditivas, o artrosis precoz junto a algunas de esas alteraciones5,13. La existencia de familiares con alguna de esas manifestaciones refuerza la sospecha. En la tabla 4 se resumen las características de otros cuadros a considerar en el diagnóstico diferencial.
Diagnóstico diferencial de los principales síndromes con alteraciones oculares y esqueléticas
| Stickler (tipo 1) | Loeys–Dietz | Ehlers-Danlos | Marfan | |
|---|---|---|---|---|
| Frecuencia | 1/7.000 | 1/50.000 | 1/3.000 | 1/4.000 |
| Genes | COL2A1 | TGFBR1, TGFBR2, SMAD2, SMAD3, TGFB2, TGFB3 | COL3A1, COL5A1, COL11A2, otros | FBN1 |
| Herencia | Autosómica dominante | Autosómica dominante | Autosómica dominante | Autosómica dominante |
| Organos afectados | Ojos, oído, craneofaciales, esqueleto | Vascular, esqueleto, cráneofaciales | Piel, articulaciones, otros(vascular, hueso, etc.) | Vascular, ojos, esqueleto |
| Manifestaciones típicas | Alteraciones vítreoDesprendimiento retinaMiopíaHipoacusiaDisplasia espondiloepifisariaArtrosis precozPaladar hendidoHipermovilidad articular | Aneurismas y disecciones arterialesTortuosidad arterialHipertelorismo, paladar hendido, úvula bífidaHipermovilidad articular | Hiperelasticidad pielHipermovilidad articularAlteraciones vasculares, perforaciones viscerales, alteración córnea, miopatía, etc. | Dilatación/disección aórticaEctopia lentisTalla alta, extremidades largas, aracnodactiliaHipermovilidad articular |
Los síndromes de Ehlers-Danlos incluyen diferentes tipos, asociados a variantes de diversos genes y con manifestaciones muy variables26,27.
En conclusión, esta serie confirma la heterogeneidad clínica del síndrome de Stickler y sugiere una relación genotipo-fenotipo parcial en función del tipo de variante en COL2A1. La identificación precoz de los pacientes y otros portadores, con el consecuente seguimiento personalizado, especialmente en el ámbito oftalmológico, es fundamental para prevenir complicaciones graves y mejorar el pronóstico.
ÉticaEl estudio fue aprobado por Comité de Ética para la Investigación con Medicamentos y Productos Sanitarios de Cantabria, CEIMc, protocolo 2024. 460, acta 1/2025. Dadas las características del estudio, el Comité no consideró necesario obtener consentimiento informado explícito de los pacientes revisados.
FinanciaciónNo se ha recibido financiación específica para este manuscrito.
Conflicto de interesesLos autores declaran que no tienen conflicto de intereses con relación a este manuscrito.